
C’est quoi le syndrome de l’X fragile ?
1. Génétique
| Gène | FMR1 |
| Mutation | Expansion de triplets CGG dans la région 5’UTR |
| Mécanisme (mutation complète) | Expansion > 200 CGG, puis hyperméthylation du promoteur, extinction du gène, absence de FMRP (protéine de régulation de la synaptogenèse). -> La clinique vient d’une perte de fonction (absence d’expression). |
| Transmission | Liée à l’X, dominante à pénétrance incomplète, avec anticipation (le risque augmente au fil des générations) |
| Rares cas | Délétion du gène ou mutation ponctuelle (pas d’expansion) |
Nombre de répétitions CGG
| Allèle | Répétitions CGG | Conséquence |
|---|---|---|
| Normal | 5-44 | Aucune |
| Intermédiaire (zone grise) | 45-54 | Pas de pathologie, instabilité possible à la transmission |
| Prémutation | 55-200 | Pas de déficience intellectuelle. Risque de FXTAS et de FXPOI. I nstable à la transmission. |
| Mutation complète | > 200 | Syndrome de l’X fragile (déficience intellectuelle) |
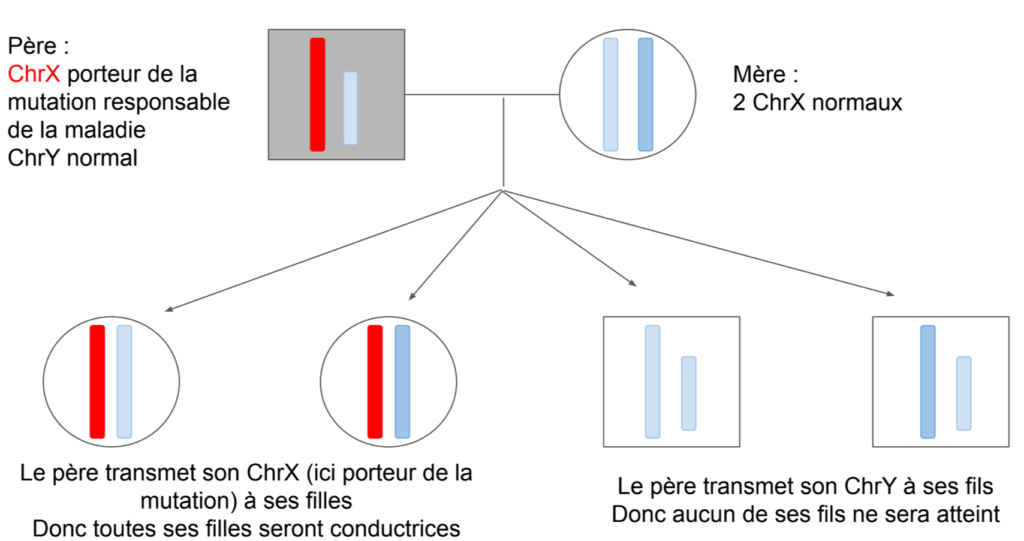
Règles de transmission : hyper important, s’aider de l’arbre
- Homme prémuté :
- Il transmet à toutes ses filles (il donne son X). Elles ont une prémutation, jamais une mutation complète : la transmission paternelle est stable.
- Il ne transmet jamais à ses fils (il donne son Y).
- Femme prémutée :
- Elle a 1/2 de risque de transmettre l’allèle muté, quel que soit le sexe de l’enfant.
- La prémutation devient mutation complète uniquement lors d’une transmission maternelle. Le risque est corrélé à la taille de la prémutation (quasi nul si < 60 CGG, proche de 100 % au-delà de 90-100 CGG).
- Le risque d’avoir un enfant atteint n’est donc pas de 1/2 : il dépend de la taille de la prémutation.
- Femme avec mutation complète : elle transmet l’allèle dans 1 cas sur 2, avec un allèle déjà en mutation complète.
- Un enfant atteint implique une mère au moins prémutée (à tester, ainsi que sa famille).
2. Épidémiologie
Piège récurrent avec la trisomie 21
- 2ème cause génétique de déficience intellectuelle après la trisomie 21.
- 1ère cause de déficience intellectuelle héréditaire/familiale (liée à l’X).
- 1ère cause génétique (monogénique) de TSA.
3. Clinique
⚠️ Seule la mutation complète expose à la déficience intellectuelle. La prémutation ne la provoque pas.
Garçon/homme avec mutation complète (tableau complet)
- Déficience intellectuelle constante, de modérée à sévère.
- Troubles du comportement : TDAH, impulsivité, intolérance à la frustration, anxiété, timidité, évitement du regard, stéréotypies (flapping des mains, mordillement), hypersensibilité sensorielle.
- TSA.
- Retard de langage (parole hachée, persévérations) et retard de développement.
- Troubles du sommeil.
- Épilepsie (≈ 15-20 %).
- Macro-orchidie post-pubertaire (signe très évocateur).
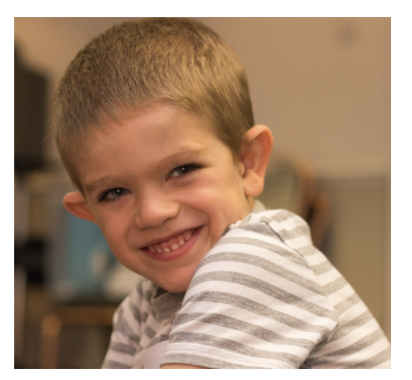
- Dysmorphie faciale (discrète avant la puberté, elle s’accentue avec l’âge). Tout est « grand » :
- macrocéphalie relative, front haut et large, visage allongé et étroit ;
- grandes oreilles décollées ;
- prognathisme, menton pointu en avant ;
- lèvres épaisses et éversées, palais ogival, malpositions dentaires.
- Hyperlaxité (doigts++), pieds plats. Autres signes possibles : otites récurrentes, hernies, prolapsus de la valve mitrale.
Fille/femme avec mutation complète
- ≈ 50 % de difficultés cognitives de sévérité variable, et ≈ 50 % de QI dans la partie basse de la normale.
- Troubles relationnels, anxiété, timidité.
- Peu ou pas de signes dysmorphiques.
- Compensation partielle par le X normal (inactivation de l’X, ou lyonisation, variable d’une cellule à l’autre).
Prémutation : deux maladies à connaître
| FXTAS | FXPOI | |
|---|---|---|
| Nom | Fragile X-associated Tremor/Ataxia Syndrome | Fragile X-associated Primary Ovarian Insufficiency |
| Qui ? | Homme > 50 ans surtout (≈ 40 %), plus rarement la femme (≈ 10 %) | Femme prémutée (≈ 20 %) |
| Clinique | Tremblement d’intention, ataxie cérébelleuse, troubles cognitifs et exécutifs, parkinsonisme, neuropathie | Insuffisance ovarienne prématurée (ménopause avant 40 ans), infertilité |
| Mécanisme | Toxicité de l’ARNm (gain de fonction toxique, FMRP normale) | Idem |
| Examen | IRM : hypersignal des pédoncules cérébelleux moyens | Bilan hormonal (FSH, AMH) |
Chez les prémutés, on peut aussi observer des troubles anxieux et dépressifs.
4. Diagnostic
- Le caryotype standard ne le voit pas (contrairement à la trisomie 21). Le diagnostic repose sur la biologie moléculaire (PCR + Southern blot / MS-MLPA), qui mesure le nombre de CGG et le statut de méthylation.
- Indications : déficience intellectuelle, retard de développement ou TSA inexpliqué. C’est un bilan de première intention, avec l’ACPA (puce à ADN), chez le garçon et chez la fille.
- Enquête familiale : dépistage en cascade chez la mère, ses sœurs et sa famille (statut de prémutée, risque de FXPOI et de FXTAS).
- Conseil génétique : cellule familiale, consentement, information sur le risque de récurrence.
- Diagnostic prénatal possible (biopsie de trophoblaste ou amniocentèse, biologie moléculaire) chez une femme prémutée ou porteuse d’une mutation complète, dans le cadre d’un CPDPN.
5. Prise en charge
Il n’y a pas de traitement curatif. La prise en charge est multidisciplinaire :
- Orthophonie, psychomotricité, kinésithérapie, accompagnement éducatif et scolaire adapté (AESH, MDPH).
- Traitement symptomatique : TDAH (méthylphénidate), anxiété (ISRS), épilepsie.
- Suivi ORL, cardiologique (valves) et orthopédique si besoin.
- Prise en charge de la FXPOI et de la FXTAS chez les prémutés.